Dentinogenesis imperfecta to autosomalnie dominująca, genetyczna wada rozwojowa zębiny powodująca jej niedostateczną mineralizację, opalizujące przebarwienie i szybkie starcie zębów. Schorzenie dotyczy zarówno uzębienia mlecznego, jak i stałego, objawia się w dzieciństwie i wymaga wczesnej diagnozy oraz interdyscyplinarnej opieki specjalistycznej. W artykule przedstawiono kluczowe mechanizmy rozwoju choroby, aspekty kliniczne, diagnostyczne i lecznicze z naciskiem na pełne zabezpieczenie uzębienia i poprawę jakości życia pacjenta.
Istota dentinogenesis imperfecta
Dentinogenesis imperfecta jest chorobą obejmującą wrodzony niedorozwój zębiny, prowadzący do nieprawidłowej budowy i mineralizacji tej tkanki. Zęby wykazują zmieniony kolor oraz są podatne na pękanie i ścieranie. Schorzenie jest dziedziczone autosomalnie dominująco, co oznacza, że do ujawnienia objawów wystarczy jedna kopia wadliwego genu.
Mechanizmy rozwoju i mineralizacji zębiny
Proces tworzenia zębiny u osób z dentinogenesis imperfecta przebiega nieprawidłowo. W zębinie obecne są zaburzone struktury kolagenowe, nieprawidłowy skład macierzy organicznej oraz obniżona mineralizacja. Niski poziom hydroksyapatytu powoduje osłabienie mechaniczne zębiny, która traci odporność na siły żucia. Zęby stają się kruche, a szkliwo łatwo odspaja się od nienaturalnie miękkiego podłoża.
Rola mutacji w genie DSPP w syntezie zębiny
Za powstawanie izolowanej postaci dentinogenesis imperfecta odpowiadają głównie mutacje w genie DSPP. Gen DSPP koduje białka macierzy zębiny: sialoproteinę i fosfoproteinę, które są niezbędne do prawidłowego formowania i mineralizacji tej tkanki. Mutacje prowadzą do syntezy nieprawidłowych białek zaburzających proces mineralizacji, co skutkuje charakterystycznymi objawami klinicznymi.
Genetyka i klasyfikacja
Dentinogenesis imperfecta należy do dziedzicznych zaburzeń o mechanizmie autosomalnym dominującym. Schorzenie występuje z częstością od 1 do 5 na 10 000 osób.
Dziedziczne zaburzenie autosomalnie dominujące
Schorzenie ujawnia się w przypadku dziedziczenia jednej kopii wadliwego genu od jednego z rodziców. Dzieci osoby chorej mają 50 procent ryzyka zachorowania.
Typy dentinogenesis imperfecta według Shieldsa (I, II, III)
Klasyfikacja Shieldsa wyróżnia trzy typy choroby:
- Typ I: współistnieje z osteogenesis imperfecta, charakteryzuje się zaburzeniami zębiny oraz łamliwością kości.
- Typ II: izolowana postać, obejmuje wyłącznie uzębienie, bez zmian w kościach.
- Typ III: postać Brandywine, stwierdzana endemicznie w okolicach Maryland, z szerokimi komorami zębowymi i szybkim zamykaniem kanałów.
Współistniejące schorzenia i typ I z osteogenesis imperfecta
Typ I dentinogenesis imperfecta jest skorelowany z osteogenesis imperfecta. Osteogenesis imperfecta powstaje na skutek mutacji w genach COL1A1 i COL1A2, które kodują łańcuchy kolagenu typu I. U tych pacjentów występuje zwiększona łamliwość kości, niskorosłość, niebieskie twardówki oraz typowy obraz zaburzeń uzębienia.
Objawy kliniczne i radiologiczne
Dentinogenesis imperfecta daje rozpoznawalny zestaw objawów klinicznych i radiologicznych, obserwowany zarówno w uzębieniu mlecznym, jak i stałym.
Zmiana barwy zębów i efekt opalescencji
Zęby wykazują barwę od szaro-niebieskiej po żółto-brązową z charakterystycznym opalizującym połyskiem. Przebarwienia dotyczą całej korony zęba. Intensywność koloru zależy od stopnia zaburzenia mineralizacji oraz ekspozycji zębiny na powierzchni.
Osłabienie struktury zębiny, pękanie i szybkie starcie
Osłabiona zębina prowadzi do szybkiego ścierania się zębów podczas gryzienia. Zęby są bardziej podatne na pękanie, a ubytki tkanek twardych pojawiają się już w dzieciństwie. Szkliwo, mimo prawidłowej budowy, łatwo oddziela się od zębiny, odsłaniając miękką tkankę podatną na ubytki i infekcje.
Radiologiczne cechy: krótkie korzenie, zwężone szyjki, obliteracja kanałów
Obraz radiologiczny ujawnia krótkie i wąskie korzenie zębów, zwężenie szyjek oraz obliterację (zamknięcie) jam komory miazgi i kanałów korzeniowych. W zaawansowanych przypadkach widoczne są zęby o kształcie przypominającym muszelkę. Te zmiany nasilają się z wiekiem.
Przebieg w zębach mlecznych i stałych
Manifestacja i nasilenie objawów różnią się w zależności od rodzaju uzębienia.
Zmiany w uzębieniu mlecznym: nasilenie i konsekwencje
W uzębieniu mlecznym zmiany są bardziej nasilone. Zęby mleczne wykazują szybkie ścieranie, duże przebarwienia, obliterację komór miazgi i szybkie pojawianie się ubytków. Prowadzi to do przedwczesnej utraty zębów i trudności w rozwoju funkcji żucia i mowy. Utrata pionowego wymiaru twarzy występuje często już w wieku przedszkolnym.
Zmiany w uzębieniu stałym: przebieg i różnice
W uzębieniu stałym objawy są łagodniejsze, jednak utrzymują się: zęby wykazują zmienioną barwę i osłabioną strukturę. Ścieranie postępuje wolniej niż w zębach mlecznych, obliteracja komór miazgi zachodzi stopniowo, korzenie są nadal krótkie i wąskie. Pacjenci często zgłaszają dolegliwości z powodu nadwrażliwości i dyskomfortu estetycznego.
Diagnostyka dentinogenesis imperfecta
Prawidłowe rozpoznanie wymaga analizy objawów klinicznych, badań radiologicznych oraz genetycznych.
Wczesna diagnoza i znaczenie regularnych kontroli
Wczesne postawienie diagnozy pozwala na podjęcie działań zapobiegających utracie twardych tkanek zęba. Zalecane są regularne wizyty kontrolne u stomatologa oraz wdrażanie indywidualnych planów profilaktycznych.
Badania kliniczne i obrazowe w rozpoznaniu
Badanie kliniczne uwzględnia ocenę barwy zębów, kształtu, obecności pęknięć, odspojenia szkliwa i stopnia ścierania. Badania radiologiczne, takie jak zdjęcie pantomograficzne i tomografia stożkowa, pokazują obliterację komór, krótkie i wąskie korzenie oraz specyficzny kształt koron. Obraz pozwala odróżnić dentinogenesis imperfecta od innych zaburzeń zębiny.
Diagnostyka genetyczna: PCR i NGS genu DSPP
Diagnostyka genetyczna opiera się na analizie sekwencji genu DSPP metodami PCR oraz NGS. Identyfikacja mutacji w tym genie pozwala potwierdzić rozpoznanie oraz wykluczyć inne schorzenia o podobnym obrazie klinicznym, jak amelogenesis imperfecta czy dysplazje zębiny.
Leczenie i rehabilitacja protetyczna
Leczenie dentinogenesis imperfecta ma na celu zachowanie własnych zębów oraz poprawę funkcji żucia i estetyki. Terapia opiera się na indywidualnym podejściu i współpracy wielu specjalistów.
Cele leczenia i zapobieganie destrukcji zębiny
Głównym celem jest ochrona słabo zmineralizowanej zębiny przed dalszym ścieraniem, pękaniem i ubytkami. Regularne kontrole i profilaktyka utrzymują tkanki twarde w dobrym stanie. Wczesna interwencja zapobiega powikłaniom, takim jak przedwczesna utrata zębów.
Korony stalowe, korony kompozytowe i licówki
W uzębieniu mlecznym i mieszanym stosuje się korony stalowe na zęby trzonowe, dzięki czemu chroni się przed starciem i utratą pionowego wymiaru twarzy. W przypadku zębów przednich korzysta się z gotowych koron kompozytowych lub licówek, które poprawiają estetykę i chronią delikatną zębinę. Odbudowy kompozytowe minimalizują ingerencję w tkanki, ograniczając ryzyko obnażenia miazgi.
Protezy nakładowe i uzupełnienia w różnych grupach wiekowych
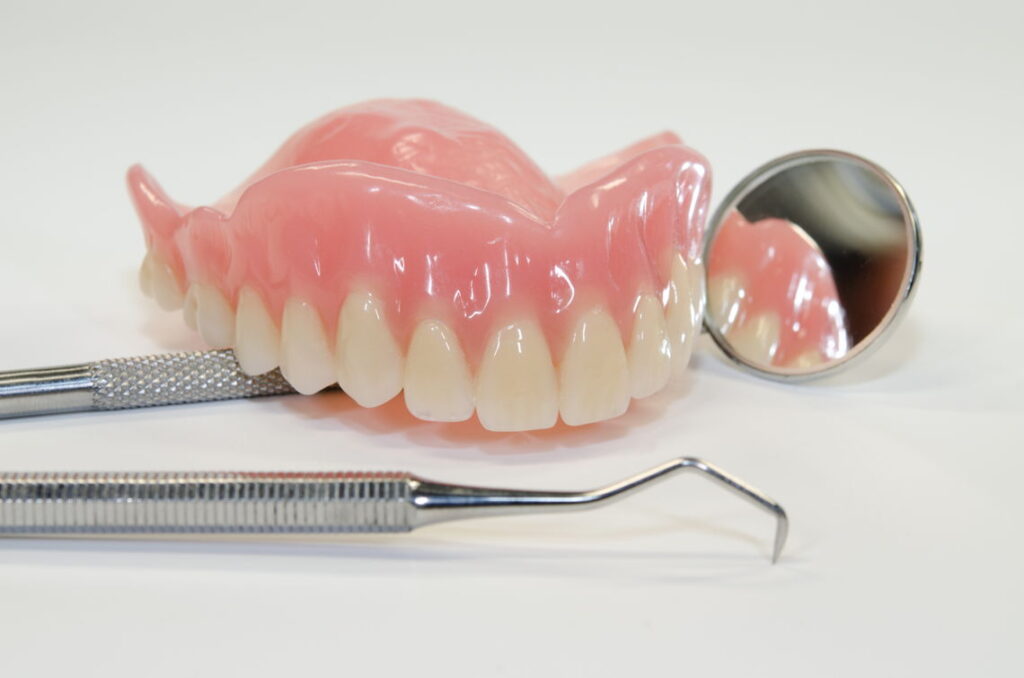
Znaczne braki lub zniszczenia uzębienia mogą wymagać zastosowania protez nakładowych, szczególnie w uzębieniu mlecznym i mieszanym. W przypadku dorosłych możliwe jest zastosowanie koron, mostów, licówek oraz uzupełnień implantoprotetycznych. Dobór metody zależy od wieku, stanu uzębienia i oczekiwań pacjenta. Stałe uzupełnienia protetyczne poprawiają zarówno estetykę, jak i funkcję żucia.
Współpraca interdyscyplinarna i edukacja pacjenta
Efektywne leczenie wymaga współpracy pedodonty, protetyka, ortodonty i genetyka. Szczególnie istotna jest edukacja pacjenta i jego rodziny w zakresie higieny jamy ustnej, kontroli diety oraz konieczności systematycznych wizyt. Częsta, ścisła kontrola lekarza umożliwia wczesne wykrywanie i reagowanie na postępujące zmiany w uzębieniu.
Zastosowanie powyższych strategii pozwala na skuteczne ograniczenie destrukcji zębów, zachowanie własnego uzębienia przez dłuższy czas i znaczącą poprawę komfortu życia pacjentów z dentinogenesis imperfecta.